


Was ist ein Peptid? Ein Nachschlagewerk für Laboranten
Peptidwissenschaft
Was ist ein Peptid? Ein Nachschlagewerk für Laboranten
Von Peptidbindungen bis zur Sequenznotation: Ein leicht verständlicher Leitfaden zu den molekularen Details hinter einer Laborspezifikation.
Eine Laborreferenz. Keine Angaben zur Dosierung oder Verabreichung.
In einer Spezifikation kann ein Peptid anhand eines Namens, einer kurzen Sequenz und einer Molekülmasse beschrieben werden. In welchem Zusammenhang stehen diese Angaben? Ein Peptid besteht aus Aminosäureresten, die durch Peptidbindungen miteinander verbunden sind. Die Reihenfolge dieser Reste sowie etwaige chemische Veränderungen an der Kette beschreiben das Molekül wesentlich umfassender als sein Name allein.
Wenn man lernt, diese Beschreibung zu lesen, verliert ein analytischer Bericht etwas von seinem Geheimnis. Er erklärt, warum zwei Ketten dieselben Bestandteile enthalten und dennoch unterschiedliche Substanzen sein können, warum eine berechnete Masse eine definierte Struktur benötigt und warum „Peptid“ eher ein Ausgangspunkt als eine vollständige Spezifikation ist.
Die Bindung, die den Peptiden ihren Namen gibt
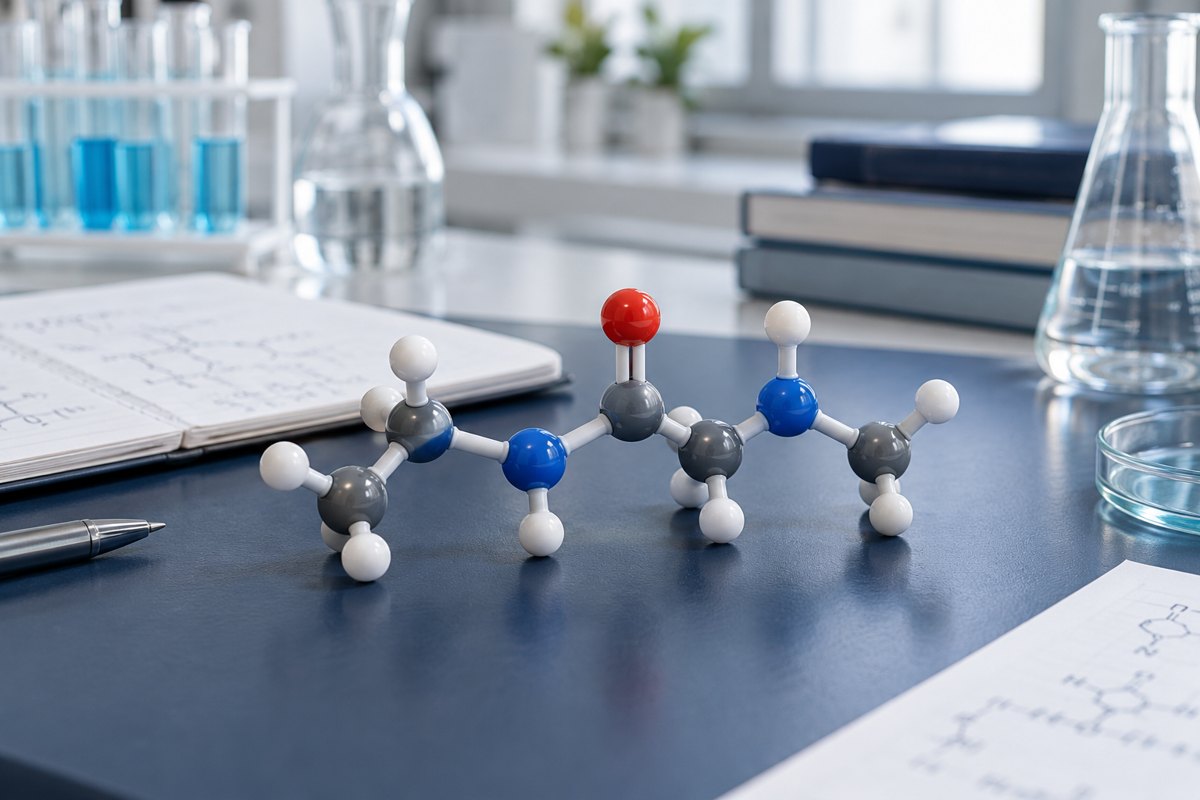
Aminosäuren besitzen eine Aminogruppe und eine Carboxylgruppe. In einer herkömmlichen Peptidkette verbindet eine Amidbindung den Carbonylkohlenstoff einer Einheit mit dem Stickstoff einer anderen. Dies ist die Peptidbindung. Die eingebauten Einheiten werden als Reste bezeichnet: Ihre Zusammensetzung in der Kette unterscheidet sich von der der einzelnen freien Aminosäuren. Definition von Peptiden nach IUPAC.
Die bekannten linearen Ketten aus α-Aminosäuren sind ein wichtiges Beispiel, doch die formale Definition ist weiter gefasst. Das ist wichtig, wenn man eine unbekannte Struktur betrachtet: Eine vereinfachte Skizze aus einem Lehrbuch ist kein Garant dafür, dass jedes Peptid genau dieselbe Struktur aufweist.
In einer herkömmlichen Kette trägt das sich wiederholende Grundgerüst verschiedene Seitenketten. Einige sind relativ unpolar, andere können Ladung tragen, wieder andere gehen Wasserstoffbrückenbindungen ein. Diese chemische Vielfalt trägt dazu bei, zu erklären, warum sich Peptide ähnlicher Länge bei einer analytischen Trennung unterschiedlich verhalten können. Alberts und Kollegen über Molekülstruktur.
Eine Kette von Aminosäureresten
Die geordneten Reste.
Die kovalenten Bindungen zwischen den Aminosäureresten.
Begriffe, Zyklisierung und andere definierte Änderungen.
Eine schematische Kette, nicht die Molekülstruktur einer bereitgestellten Verbindung.
Eine Folge als geordnete Beschreibung lesen
Sequenzen werden üblicherweise vom aminoterminalen Ende (N-Terminus) zum carboxylterminalen Ende (C-Terminus) gelesen. Drei-Buchstaben- und Ein-Buchstaben-Symbole bieten zwei Möglichkeiten, dieselben Aminosäurereste zu bezeichnen. Ala–Gly–Ser wird beispielsweise als AGS geschrieben. Die Reihenfolge ist Teil der Beschreibung. IUPAC–IUB-Sequenznomenklatur.
Stellen Sie sich die Sequenz als eine Zeile vor, die Sie in einer festgelegten Richtung lesen. Sie beschreibt miteinander verbundene Einheiten und nicht etwa eine Liste von drei freien Aminosäuren in einer Flasche. Eine Umkehrung oder Umordnung dieser Zeile verändert die beschriebene Kette, auch wenn die Zusammensetzung der Aminosäuren unverändert bleibt.
Gleiche Aminosäuren, unterschiedliche Reihenfolge
AGS und GAS enthalten jeweils Alanin-, Glycin- und Serin-Reste. Ihre Reihenfolge unterscheidet sich. Ein hypothetischer Datensatz, der nur diese drei Resttypen enthält, würde die beiden Ketten nicht voneinander unterscheiden.
Für ein Labor, das diese vergleicht, besteht die erste Aufgabe darin, die Sequenz und die Endgruppen zu definieren. Erst dann kann es prüfen, ob die gewählte Analysemethode die vorgeschlagenen Strukturen unterscheiden kann. Dieses Beispiel betrifft die chemische Identität; es werden keine Aussagen über die biologischen Wirkungen der beiden Ketten getroffen.
Was in den Briefen nicht erwähnt wird
Eine Sequenz ist prägnant, was sie nützlich macht. Diese Prägnanz kann jedoch auch Details verbergen. Modifizierte Terminalgruppen, nicht standardmäßige Restgruppen, Stereochemie und kovalente Bindungen erfordern möglicherweise zusätzliche Annotationen. UniProt erfasst Modifikationen, Disulfidbrücken und Quervernetzungen getrennt von der eigentlichen Sequenz, gerade weil die Buchstaben allein nicht alle strukturellen Merkmale wiedergeben. Die Verarbeitung und Modifikationsannotationen von UniProt.
Wenn zwei Dokumente scheinbar dasselbe Peptid beschreiben, lohnt es sich, diese Details zu vergleichen, bevor man ihre Massenwerte oder experimentellen Ergebnisse als gleichwertig betrachtet. Eine unvollständige Beschreibung kann zu einer scheinbaren Diskrepanz führen, die verschwindet, sobald die Strukturen abgeglichen werden.
Warum die Kette mehr ist als nur eine Aneinanderreihung von Perlen
Ein Restdiagramm ist hilfreich, um die Reihenfolge zu verstehen. Über die dreidimensionale Form sagt es jedoch weniger aus. Peptidgruppen unterliegen strukturellen Einschränkungen, während andere Bindungen des Hauptgerüsts Konformationsbewegungen zulassen. Die Analyse von MacArthur und Thornton zeigte zudem, dass reale Peptidbindungen von der idealen Planarität abweichen können. Molekülstrukturen verdienen mehr Beachtung, als eine perfekt flache schematische Darstellung vermuten lässt. Experimentelle Analyse der Geometrie von Peptidbindungen.
Die Seitenketten und das Rückgrat bilden zusammen den chemischen Rahmen für ein Experiment. Eine Strukturzeichnung hilft dabei, diesen Rahmen zu verdeutlichen; eine Messung dient der Untersuchung einer bestimmten Probe. Indem man diese Rollen voneinander trennt, wird verhindert, dass ein berechnetes oder abgebildetes Molekül als Beweis für den Inhalt eines Fläschchens herangezogen wird.
Peptid, Polypeptid oder Protein?
„Dipeptid“ und „Tripeptid“ bezeichnen Ketten aus zwei bzw. drei Aminosäureresten. Bei größeren Strukturen hängen Begriffe wie Oligopeptid, Polypeptid und Protein vom jeweiligen Kontext ab. Es gibt keine einheitliche Anzahl von Aminosäureresten, anhand derer sich alle Fälle sinnvoll einordnen lassen, und die Länge ist kein Qualitätsmerkmal. Die Erörterung der Nomenklatur durch die IUPAC.
In der Praxis ist die detaillierte Bezeichnung aussagekräftiger als eine Diskussion über einen Grenzbegriff. Sequenz, Modifikationen und chemische Form beschreiben, was die Autoren oder der Lieferant meinen. Die Chargenkennung verknüpft diese Beschreibung dann mit dem untersuchten Material.
Eine molekulare Beschreibung in eine analytische Fragestellung umsetzen
Sobald die Struktur klar ist, lässt sich leichter erkennen, welche Fragen ein Bericht beantwortet. Ein Massenergebnis kann mit einer Vorhersage für diese Struktur verglichen werden. Bei einer Trennung werden die Bestandteile unter den angegebenen Bedingungen untersucht. Eine quantitative Analyse ermittelt eine Menge auf einer definierten Grundlage. Zusammen liefern sie eine aussagekräftigere Darstellung als eine isolierte Zahl.
Der Unterschied ist konkret: „Ist die erwartete Spezies vorhanden?“ und „Wie viel Zielsubstanz ist hier vorhanden?“ sind unterschiedliche Fragen. Ein chromatographischer Hauptpeak kann zur ersten Frage beitragen, ohne jedoch für sich genommen die zweite zu beantworten. Methode, Einheiten und Berechnungsgrundlage erklären, was die Beobachtung bedeutet.
Dieser Ansatz erleichtert das Verständnis veröffentlichter Forschungsergebnisse. Beginnen Sie mit der Beschreibung des Ausgangsmaterials, betrachten Sie anschließend das Modell und die Kontrollgruppen, bevor Sie sich mit der Schlussfolgerung befassen. Ein klar definiertes Ausgangsmaterial liefert einen Kontext für das Ergebnis, den ein anderes Labor nachvollziehen, vergleichen und überprüfen kann.
Quellen und weiterführende Literatur
- IUPAC-Goldbuch: Peptide (2025)
- Alberts et al. Molekularbiologie der Zelle: Form und Struktur von Proteinen
- IUPAC–IUB: Nomenklatur und Symbolik für Aminosäuren und Peptide (1984)
- UniProt: Abschnitt „PTM / Verarbeitung“
- IUPAC: Grundsätze der chemischen Nomenklatur (1998)
- MacArthur und Thornton: Abweichungen von der Planarität der Peptidbindung (1996)